바르덴부르크 증후군은 감각신경성 난청과 색소 이상이 함께 나타나는 것으로 정의되는, 유전적으로 다양한 질환군입니다. 신경능선에서 유래한 멜라닌세포의 발달이 어긋나면서 생기며, 그래서 난청과 색소 소실이 함께 나타납니다.
대개 상염색체 우성으로 유전되며, 유병률은 약 4만 명 중 1명으로 추정됩니다.
자주 묻는 질문
바르덴부르크 증후군은 어떻게 유전되나요?
대부분은 상염색체 우성으로 유전되며, 이는 바뀐 유전자 사본 하나만 있어도 증상이 나타날 수 있다는 뜻입니다. 다만 나타나는 정도는 사람마다 크게 다릅니다. 4형의 일부 아형은 상염색체 열성일 수 있습니다.
바르덴부르크 증후군의 네 가지 유형은 무엇인가요?
WS1부터 WS4까지는 추가로 나타나는 특징과 원인 유전자에 따라 나뉩니다. WS1은 내안각 벌어짐이 있고, WS2는 없으며, WS3은 팔다리 이상이 더해지고, WS4는 장 무신경절증을 포함합니다.
바르덴부르크 증후군은 얼마나 흔한가요?
일반 인구에서 유병률은 약 4만 명 중 1명으로 추정됩니다. 다만 선천성 난청이 있는 사람의 약 3%에서 발견되어, 유전성 난청의 주목할 만한 원인입니다.
바르덴부르크 증후군을 유전 검사로 진단할 수 있나요?
가능합니다. 차세대 염기서열분석(NGS) 패널이나 엑솜 검사로 PAX3, MITF, SOX10, EDN3, EDNRB 같은 유전자의 변이를 찾아내 임상 아형을 확인하고 관리 방향을 정할 수 있습니다.
증상이 함께 나타나는 이유, 신경능선
멜라닌세포, 장 신경절, 내이의 일부는 모두 배아 시기의 신경능선에서 만들어집니다. 신경능선의 이동과 분화를 이끄는 전사인자가 제대로 작동하지 못하면 색소세포와 달팽이관 기능이 함께 영향을 받습니다.
이렇게 기원이 같기 때문에 이 증후군의 핵심 조합, 즉 부분적인 색소 소실과 청각·전정 기능 이상이 함께 나타납니다. 어떤 유전자가 관여하느냐에 따라 팔다리, 장, 얼굴 구조 등 추가로 영향을 받는 조직이 결정됩니다.
네 가지 임상 유형과 원인 유전자
바르덴부르크 증후군은 PAX3, MITF, EDN3, EDNRB, SNAI2, SOX10의 변이로 생기며 네 가지 유형(WS1~4)으로 분류됩니다. WS1과 WS2가 가장 흔하고, WS4는 드뭅니다.
WS1과 WS3
WS1은 PAX3 변이로 생기며, 안쪽 눈구석이 바깥으로 벌어지는 내안각 벌어짐(dystopia canthorum)이 특징입니다. WS3(클라인-바르덴부르크 증후군)도 PAX3와 관련되지만 팔다리의 근골격계 이상이 더해집니다.
WS2
WS2는 내안각 벌어짐이 없고 주로 MITF 변이와 연관되며, 일부 사례에서는 SNAI2가 관여합니다. 진단 코호트에서는 구별되는 특징이 아형을 나누는 데 도움이 되는데, 예를 들어 한 연구에서는 주근깨가 WS 2형에서만 나타났다고 보고했습니다.
WS4
WS4, 즉 바르덴부르크-샤 증후군은 가장 드문 형태입니다. 유병률은 100만 명 중 1명 미만이며, 선천성 감각신경성 난청, 색소 이상, 그리고 히르슈슈프룽병과 유사한 장 무신경절증이 함께 나타납니다.
WS4는 다시 세 가지 아형으로 나뉩니다. WS4A~C는 각각 EDNRB, EDN3, SOX10의 변이로 생기며, 이는 엔도텔린 신호 전달 경로가 장과 멜라닌세포 발달에서 하는 역할을 반영합니다.
표현형 알아차리기
하나의 징후가 아니라 여러 징후의 조합을 살펴야 합니다. 주요 특징은 다음과 같습니다.
- 감각신경성 난청: 대개 선천성이며 정도는 다양합니다.
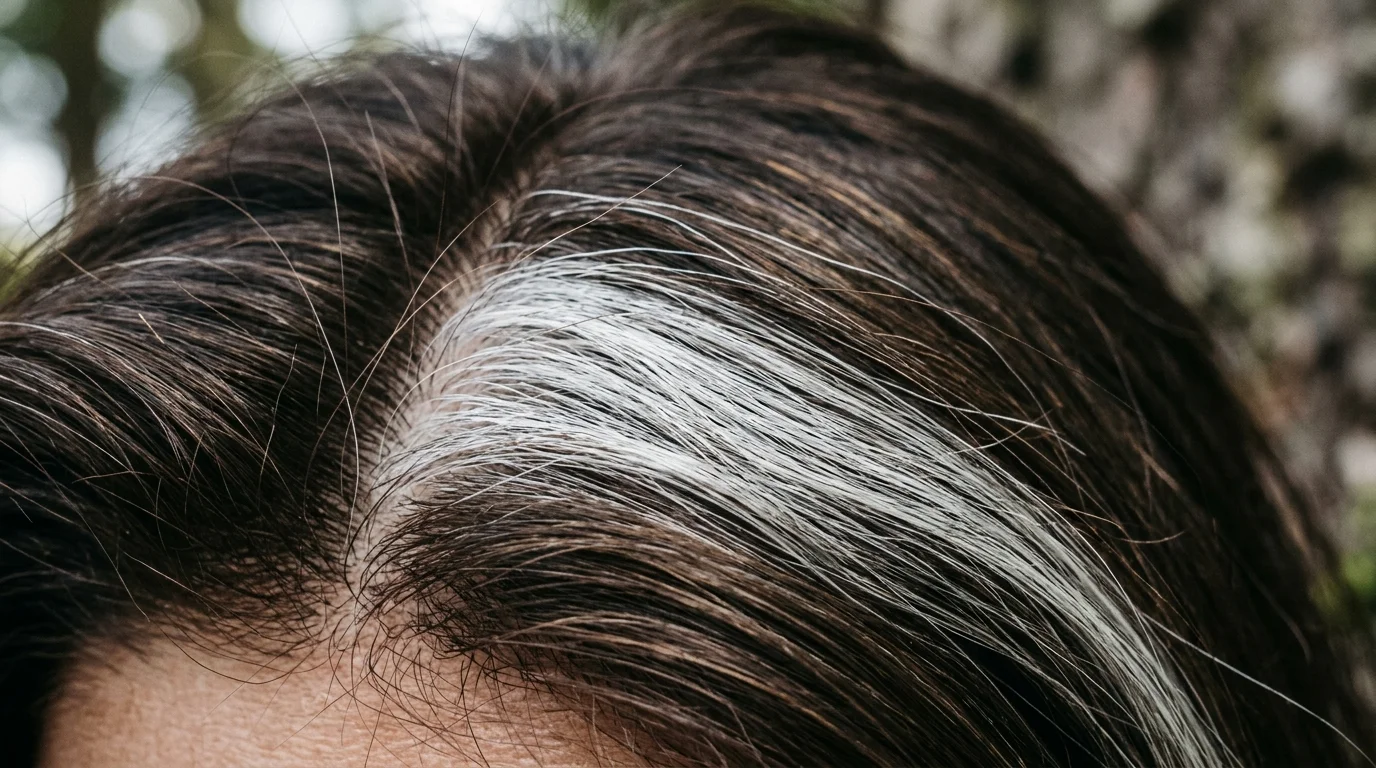
- 색소 변화: 흰 앞머리 다발, 이른 백발, 또는 색소가 옅어진 피부 반점.
- 홍채 소견: 홍채 이색증 또는 선명한 파란 눈.
- 내안각 벌어짐: WS1과 WS3에서 나타남.
- 추가 특징: 팔다리 이상(WS3) 또는 무신경절증으로 인한 만성 변비(WS4).
같은 가족 안에서도 증상이 나타나는 정도가 다르기 때문에, 가볍게 증상이 있는 친척은 알아차리지 못하고 지나칠 수 있습니다. 3대에 걸친 가계도를 꼼꼼히 그려 보면 우성 유전 양상이 드러나는 경우가 많습니다.
언제 유전자 검사를 고려할까
난청이 색소 이상이나 가족력과 함께 관찰될 때 유전자 검사를 고려할 수 있습니다. 원인 유전자를 한 번에 확인하는 검사는 임상 소견만으로 구분되지 않는 아형을 확정하고, ACMG 기준에 따른 변이 분류와 가족의 재발 위험 상담에 근거를 제공합니다.
* 이 글은 참고용이며 개인별 진단 조언을 대신하지 않습니다. 진단과 관리 결정은 자격을 갖춘 의료진과 함께 내려야 합니다.
References
- Li W, et al., New Genotypes and Phenotypes in Patients with 3 Subtypes of Waardenburg Syndrome Identified by Diagnostic Next-Generation Sequencing, 2019, DOI: 10.1155/2019/7143458, https://pmc.ncbi.nlm.nih.gov/articles/PMC6415303/
- Niveditha M, et al., Waardenburg Syndrome in a Family, 2025, DOI: 10.4103/ijt.ijt_134_22, https://pmc.ncbi.nlm.nih.gov/articles/PMC12251972/
- Wang X, et al., A de novo deletion mutation in SOX10 in a Chinese family with Waardenburg syndrome type 4, 2017, DOI: 10.1038/srep41513, https://www.ncbi.nlm.nih.gov/pmc/articles/PMC5269737/
답글 남기기
댓글을 달기 위해서는 로그인해야합니다.